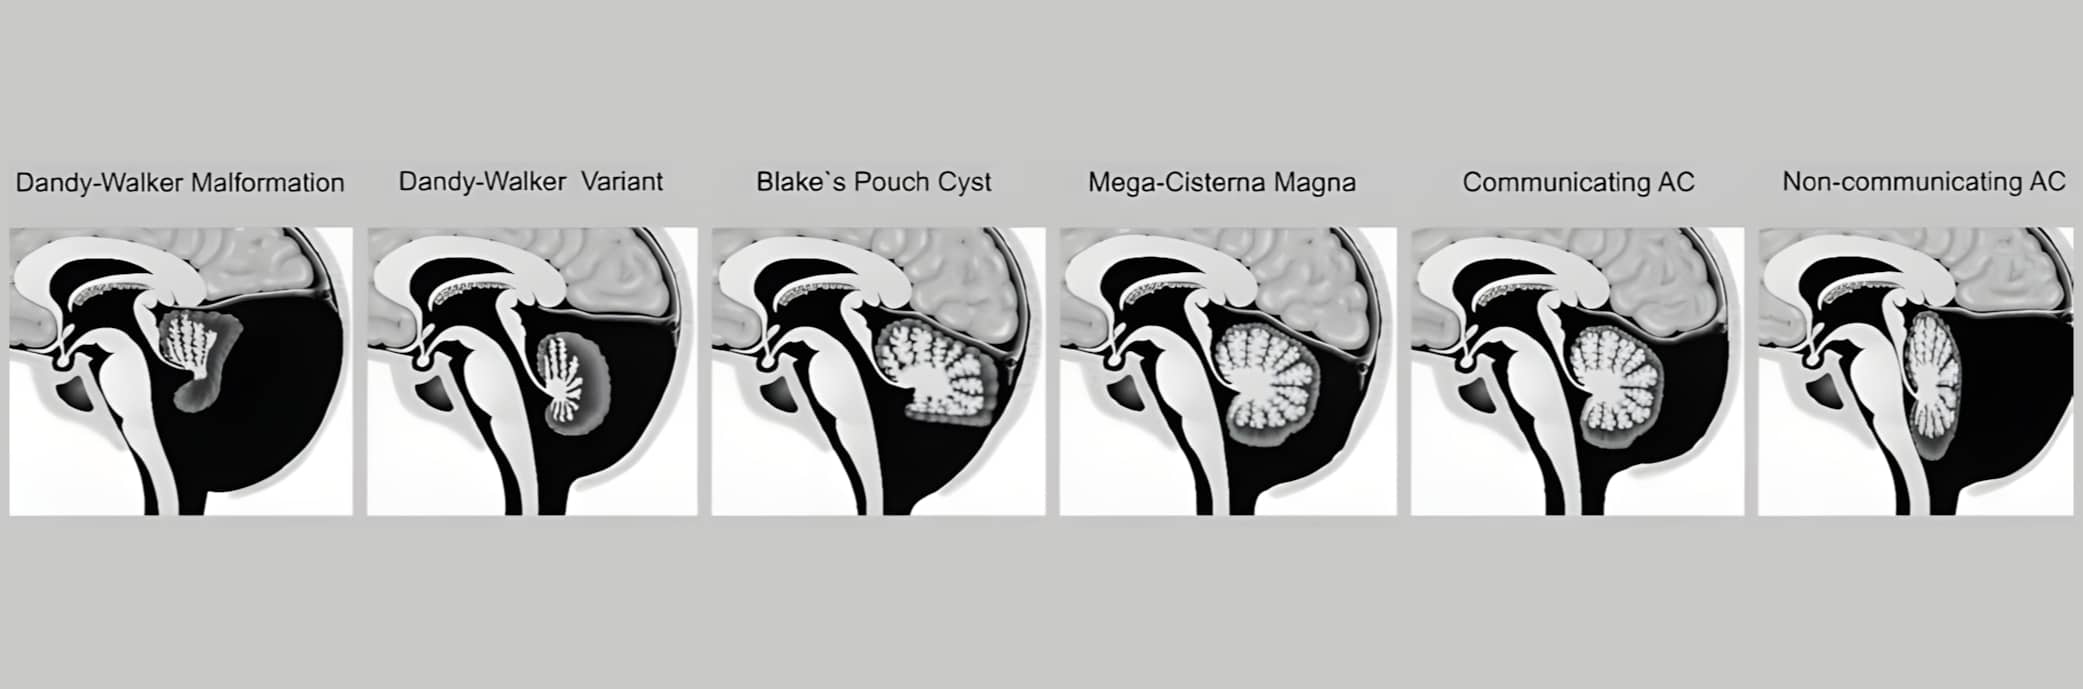
Патологии

Патология комплекса Денди - Уокера

Классическая мальформация Денди — Уокера и связанные с ней варианты спектра встречаются с частотой приблизительно от 1 на 25 000–35 000 живорождений, по отдельным оценкам: до 1 на 10 000 — 30 000 живорождений, что делает её наиболее распространённой врождённой мальформацией мозжечка у человека. Если рассматривать весь спектр пороков задней черепной ямки (мальформация Денди — Уокера, мега цистерна магна, киста кармана Блейка, изолированная гипоплазия червя), их суммарная частота достигает приблизительно 1 на 5000 живорождений. На долю мальформации Денди — Уокера приходится от 1 до 4% всех случаев врождённой гидроцефалии. Отмечена отчётливая женская предрасположенность с соотношением женщины : мужчины приблизительно 3:1. Большинство случаев носит спорадический характер; семейные формы описаны, но не имеют чёткого менделевского типа наследования, что отражает полигенную природу порока и участие средовых факторов.

Эмбриология и патогенез

Формирование структур задней черепной ямки происходит в результате сложно скоординированного во времени и пространстве взаимодействия нескольких эмбриональных закладок: ромбовидной губы (rhombic lip) — герминативной зоны, дающей начало нейронам мозжечка; сосудистого сплетения четвёртого желудочка; и мезенхимы, окружающей закладку мозжечка и формирующей в дальнейшем кости и оболочки задней черепной ямки. Долгое время господствовавшая теория первичной атрезии отверстий Мажанди и Люшка с вторичным кистозным расширением четвёртого желудочка не подтверждается современными эмбриологическими и генетическими данными: у значительной части пациентов с мальформацией Денди — Уокера отверстия проходимы, а обструктивная гидроцефалия развивается по иным механизмам, связанным с нарушением ликвородинамики на уровне цистерн задней черепной ямки.

В 2021 году Халдипур и соавторы предложили унифицированную модель патогенеза мальформации Денди — Уокера, согласно которой первичным событием является нарушение развития ромбовидной губы вследствие либо аберрантной васкуляризации этой зоны, либо первичного дефекта пролиферации/миграции её нейрональных и глиальных клеток-предшественников на раннем этапе эмбриогенеза. Вторичным следствием этого нарушения становится недостаточное развитие червя мозжечка (гипоплазия либо агенезия), кистозное расширение полости четвёртого желудочка и компенсаторное увеличение объёма задней черепной ямки. Эта модель объясняет, почему степень гипоплазии червя, размеры кистозной полости и выраженность расширения задней черепной ямки могут варьировать независимо друг от друга в рамках одного и того же спектра, формируя непрерывный ряд фенотипов — от изолированной гипоплазии червя без изменения размеров задней черепной ямки до классической мальформации Денди — Уокера с грубой агенезией червя и резко увеличенной кистозно изменённой задней черепной ямкой.

Генетика и молекулярные механизмы

Изолированная мальформация Денди — Уокера характеризуется низким риском повторения в семье и, по всей видимости, полигенным типом наследования, что затрудняет генетическое консультирование в отношении повторной беременности. Тем не менее к настоящему времени идентифицирован ряд генетических локусов и генов, вовлечённых в патогенез порока:

  • ZIC1 и ZIC4 (хромосома 3q24, сцепленные гены)  гетерозиготная делеция этих генов была впервые описана в 2004 году и остаётся одной из наиболее изученных генетических причин мальформации Денди — Уокера. Экспрессия генов семейства ZIC начинается на самых ранних этапах нейральной индукции, ещё до появления собственно закладки мозжечка, что определяет их ключевую роль в раннем нейроразвитии. В экспериментах на мышах гетерозиготная делеция Zic1 и Zic4 воспроизводит DWM-подобный фенотип, при этом уменьшение размеров мозжечка связано с нарушением пролиферации гранулярных клеток-предшественников.
  • FOXC1 (хромосома 6p25.3) — второй по значимости идентифицированный локус, описанный в 2009 году. В отличие от ZIC1/ZIC4, ген FOXC1 экспрессируется не в самой закладке мозжечка, а в окружающей головной мезенхиме и регулирует секрецию сигнальных факторов роста, необходимых для нормального развития ромбовидной губы; таким образом, его влияние на развитие мозжечка носит непрямой, паракринный характер. Делеции и дупликации, затрагивающие FOXC1, ассоциированы со спектром состояний от гипоплазии червя мозжечка и мега цистерны магна до классической мальформации Денди — Уокера, а гетерозиготные мутации FOXC1 отдельно связаны с глаукома-ассоциированным синдромом Аксенфельда — Ригера, что подчёркивает плейотропный характер действия гена.
  • Делеции указанных генов в совокупности объясняют менее 5% всех случаев мальформации Денди — Уокера, что свидетельствует о значительной генетической гетерогенности порока и существовании дополнительных, пока не полностью охарактеризованных локусов.
  • Среди более редко описываемых генов-кандидатов упоминаются FGF17, LAMC1 и NID1, а также локус на хромосоме 7p21.3, для которого было выполнено пренатальное молекулярное подтверждение в отдельном наблюдении.
  • Мальформация Денди — Уокера может быть компонентом хромосомных синдромов, чаще всего трисомии 18, реже  трисомии 13, трисомии 21 и трисомии 9, а также встречается при делециях и дупликациях широкого круга хромосомных регионов, что делает кариотипирование или хромосомный микроматричный анализ обязательным компонентом обследования при пренатальной или постнатальной диагностике порока, особенно при сочетании с экстракраниальными аномалиями.
  • Описаны немногочисленные семейные наблюдения сочетания мальформации Денди — Уокера с урогенитальными аномалиями и интеллектуальными нарушениями, что может указывать на существование отдельных, пока не идентифицированных менделевских синдромальных форм.

Клинико-морфологический спектр

  • Классическая мальформация Денди — Уокера — агенезия либо выраженная гипоплазия червя мозжечка с ротацией его остатков вверх и кпереди, кистозное расширение четвёртого желудочка, заполняющее увеличенную заднюю черепную ямку, и высокое расположение намёта мозжечка (torcular-lambdoid inversion). Сопровождается гидроцефалией приблизительно в 80–90% случаев.
  • Вариант мальформации Денди — Уокера (Dandy-Walker variant) — менее выраженная гипоплазия нижних отделов червя в сочетании с расширением цистернальных пространств задней черепной ямки без грубого увеличения самой ямки; гидроцефалия развивается реже и, как правило, выражена умеренно.
  • Изолированная гипоплазия червя мозжечка — уменьшение размеров червя при нормальных размерах задней черепной ямки и отсутствии кистозного компонента; занимает наиболее «мягкий» полюс спектра.
  • Мега цистерна магна — увеличение большой цистерны при интактном черве и полушариях мозжечка; рассматривается как доброкачественный анатомический вариант, хотя в части случаев может быть ошибочно принята за мальформацию Денди — Уокера.
  • Персистирующий карман Блейка (Blake’s pouch cyst) — задержка инволюции эмбрионального кармана Блейка с формированием инфравезикулярной кисты, сообщающейся с четвёртым желудочком; червь мозжечка при этом сохраняет нормальное строение.

Разграничение перечисленных форм в рамках единого спектра имеет принципиальное клиническое значение, поскольку прогноз и тактика ведения принципиально различаются между доброкачественными вариантами (мега цистерна магна, изолированная лёгкая гипоплазия червя) и классической мальформацией Денди — Уокера.

Клиническая картина

У 80–90% пациентов с классической мальформацией Денди — Уокера клинические проявления манифестируют уже при рождении либо в течение первого года жизни. Наиболее частым клиническим признаком является макрокрания вследствие прогрессирующей гидроцефалии, часто сопровождающаяся выбуханием и напряжением большого родничка, застоем на глазном дне и, в тяжёлых случаях, парезом взора вверх. Типичны признаки мозжечковой дисфункции — туловищная атаксия, нарушение координации движений, задержка формирования моторных навыков (удержание головы, сидение, ходьба). Задержка психомоторного и интеллектуального развития отмечается у значительной части пациентов: интеллект остаётся в пределах нормы примерно у половины больных, тогда как у остальных развивается интеллектуальный дефицит от лёгкой до глубокой степени. Основной причиной смертности при мальформации Денди — Уокера являются осложнения гидроцефалии либо осложнения её хирургического лечения, а не сама мальформация мозжечка как таковая.

Отдельного внимания заслуживают данные, накопленные за последние годы, о нейропсихиатрических проявлениях у пациентов с мальформацией Денди — Уокера, доживших до подросткового и взрослого возраста: систематический обзор 2024 г. описывает случаи тикозных расстройств, обсессивно-компульсивного расстройства и расстройств пищевого поведения у таких пациентов, подчёркивая необходимость длительного нейропсихиатрического наблюдения даже при формально благоприятном неврологическом статусе в раннем детстве. Часть пациентов остаётся клинически бессимптомной в течение многих лет, что подчёркивает вариабельность естественного течения порока и необходимость индивидуализированного прогнозирования.

При синдромальных формах мальформации Денди — Уокера, ассоциированных с хромосомными аномалиями, клиническая картина дополняется экстракраниальными пороками — черепно-лицевыми дисморфиями, аномалиями конечностей (клинородактилия, косорукость, косолапость), пороками сердца и мочеполовой системы, что существенно отягощает прогноз по сравнению с изолированными формами.

Диагностика

Пренатальная диагностика

Пренатальная диагностика мальформации Денди — Уокера и других форм спектра базируется на ультразвуковом исследовании с последующим уточняющим МРТ-исследованием плода, как правило, после 18-й недели гестации, когда завершается основной этап формирования червя мозжечка и снижается риск ложноположительной диагностики физиологически преходящей гипоплазии червя на более ранних сроках. Измерение большой цистерны является стандартным компонентом ультразвуковой оценки задней черепной ямки плода; верхней границей нормы принято считать 10 мм в переднезаднем размере при среднем значении около 5±3 мм после 15 недель гестации, а выявление увеличенной цистерны магна служит показанием к прицельному исследованию структур задней черепной ямки на предмет исключения спектра Денди — Уокера.

Дифференциация форм внутри спектра — изолированной гипоплазии червя, кисты кармана Блейка и классической мальформации Денди — Уокера  на пренатальном этапе технически сложна вследствие сходства ультразвуковой картины на ранних сроках. Опубликованное недавно исследование по разработке биометрических показателей на основании фетальной МРТ (оценка 34 пар «мать — плод») продемонстрировало, что комплекс количественных измерений структур задней черепной ямки позволяет повысить точность антенатальной дифференциации этих состояний по сравнению с изолированной качественной визуальной оценкой, что имеет прямое значение для более точного пренатального прогнозирования и консультирования родителей.

Отдельным направлением развития пренатальной диагностики стало применение объёмной фетальной МРТ для оценки развития головного мозга плода в целом при мальформации Денди — Уокера: волюметрическое исследование, включавшее 12 плодов с мальформацией Денди — Уокера и контрольную группу, показало, что структурные отклонения развития затрагивают не только заднюю черепную ямку, но и весь мозг в целом, даже при отсутствии видимых церебральных аномалий на стандартном изображении, — находка, объясняющая, почему часть пациентов без сопутствующих церебральных пороков всё же демонстрирует значимые неврологические и когнитивные нарушения. Также описано применение нейроповеденческого теста KANET (Kurjak Antenatal Neurodevelopmental Test) на основе 4D-ультразвука для оценки функционального состояния плода при синдромальных формах мальформации Денди — Уокера в дополнение к структурной визуализации, позволяющее получить дополнительные прогностические данные уже на пренатальном этапе.

Постнатальная диагностика

Магнитно-резонансная томография головного мозга является методом выбора при постнатальном подтверждении диагноза и оценке степени тяжести порока, дополняясь компьютерной томографией при необходимости уточнения костных изменений задней черепной ямки. Ключевые МРТ-признаки классической мальформации Денди — Уокера включают агенезию либо выраженную гипоплазию червя мозжечка с его ротацией, кистозное расширение четвёртого желудочка, заполняющее увеличенную заднюю черепную ямку, высокое расположение намёта мозжечка и синусного слияния (torcular-lambdoid inversion), а также сопутствующую вентрикуломегалию боковых и третьего желудочков при развитии гидроцефалии. При варианте мальформации и изолированной гипоплазии червя изменения выражены значительно мягче, а размеры задней черепной ямки, как правило, не увеличены. У части пациентов дополнительно выявляются сопутствующие церебральные аномалии — агенезия мозолистого тела, гетеротопия серого вещества, аномалии извилин коры, — наличие которых существенно отягощает прогноз и должно быть целенаправленно исключено при первичной диагностике.

Дифференциальный диагноз

Дифференциальный диагноз мальформации Денди — Уокера проводится в первую очередь внутри самого спектра (вариант мальформации, изолированная гипоплазия червя, мега цистерна магна, киста кармана Блейка), а также с истинной ретроцеребеллярной арахноидальной кистой задней черепной ямки, кистозной гигромой и другими кистозными образованиями данной локализации. Ключевыми дифференцирующими признаками служат: степень и характер гипоплазии червя мозжечка (отсутствует при мега цистерне магна и кисте кармана Блейка, выражена в разной степени при варианте и классической мальформации), состояние отверстий Мажанди и Люшка, наличие или отсутствие масс-эффекта на прилежащие структуры и характер сообщения кистозной полости с окружающими ликворными пространствами.

Лечение

Хирургическое лечение при мальформации Денди — Уокера направлено преимущественно на устранение гидроцефалии и, при её отсутствии или лёгкой выраженности, обычно не требуется. Исторически первым подходом было фенестрационное иссечение мембран задней черепной ямки с целью восстановления свободного ликворооттока; однако эта методика оказалась несостоятельной в долгосрочной перспективе — по данным исследований, до 75% пациентов после фенестрации в дальнейшем всё равно требовали установки шунта, а связанная с вмешательством летальность достигала порядка 10%, что привело к практическому отказу от изолированной фенестрации в качестве самостоятельного метода лечения.

В современной практике основными методами лечения гидроцефалии при мальформации Денди — Уокера являются:

  • вентрикулоперитонеальное шунтирование — на сегодняшний день остаётся наиболее широко применяемым методом; при этом продолжается дискуссия о предпочтительном типе и точке имплантации шунта (шунтирование бокового желудочка, кисты задней черепной ямки, либо их комбинация с использованием Y-коннектора при раздельном шунтировании обеих полостей);
  • кистоперитонеальное шунтирование — устанавливается непосредственно в кистозную полость задней черепной ямки, применяется как самостоятельный метод либо в комбинации с вентрикулярным шунтом;
  • эндоскопическая тривентрикулостомия (ЭТВ) — рассматривается как альтернатива шунтирующим операциям у отдельных пациентов, в том числе у детей младше одного года; крупный ретроспективный анализ базы данных Hydrocephalus Clinical Research Network (HCRN) не выявил статистически значимых различий в частоте неудач лечения между шунтированием и ЭТВ, что расширило показания к применению эндоскопической методики как менее инвазивной альтернативы постоянному шунтированию.

Выбор конкретной методики и точки приложения хирургического вмешательства индивидуализируется в зависимости от выраженности гидроцефалии, степени кистозного расширения задней черепной ямки, возраста пациента и наличия сопутствующих пороков развития. При комбинированном (дуальном) шунтировании бокового желудочка и кисты задней черепной ямки с использованием Y-коннектора описана наименьшая летальность по сравнению с другими схемами шунтирования, хотя доказательная база по этому вопросу остаётся ограниченной сериями наблюдений и не включает крупных рандомизированных исследований.

Прогноз

Прогноз при мальформации Денди — Уокера крайне вариабелен и определяется в первую очередь наличием и выраженностью сопутствующих церебральных и экстрацеребральных аномалий, а не изолированно степенью гипоплазии червя мозжечка. Пациенты с сопутствующими пороками центральной нервной системы или системными (хромосомными, синдромальными) аномалиями имеют существенно менее благоприятный прогноз по сравнению с пациентами с изолированной формой порока. Даже у пациентов без выявленных сопутствующих церебральных аномалий возможны значимые неврологические и нейрокогнитивные нарушения, что подтверждается данными объёмной фетальной МРТ о диффузном характере нарушений развития мозга при этом пороке. Долгосрочное наблюдение показывает, что часть пациентов, оставаясь клинически стабильной в раннем детстве, в дальнейшем может обнаруживать нейропсихиатрическую симптоматику в подростковом и взрослом возрасте, что обосновывает необходимость длительного, в том числе психиатрического, катамнестического наблюдения. Основной причиной смерти пациентов остаются осложнения гидроцефалии и её хирургической коррекции.

Заключение

Комплекс Денди — Уокера представляет собой не единичную нозологическую форму, а непрерывный спектр пороков развития задней черепной ямки единого эмбриологического происхождения  от доброкачественной изолированной гипоплазии червя мозжечка и мега цистерны магна до тяжёлой классической мальформации Денди — Уокера с выраженной гидроцефалией. Современная унифицированная модель патогенеза, связывающая первичное повреждение ромбовидной губы с последующим каскадом нарушений развития червя мозжечка и цистернальных пространств, а также идентификация ключевых генетических локусов (ZIC1/ZIC4, FOXC1) существенно расширили понимание механизмов формирования этой группы пороков за последние два десятилетия. Магнитно-резонансная томография, дополняемая при необходимости пренатальной биометрией и объёмным анализом, остаётся основным инструментом дифференциальной диагностики форм спектра, определяющим тактику наблюдения либо хирургического лечения и точность прогнозирования исходов для конкретного пациента.

♥ Если вам понравился эта публикация, поделитесь ей с друзьями и коллегами!

Источники

  1. Millen KJ. ZIC1, ZIC4, and FOXC1 in Dandy-Walker Malformation. In: Epstein’s Inborn Errors of Development. 3rd ed. Oxford University Press; 2016.
  2. Grinberg I, Northrup H, Ardinger H, Prasad C, Dobyns WB, Millen KJ. Heterozygous deletion of the linked genes ZIC1 and ZIC4 is involved in Dandy-Walker malformation. Nat Genet. 2004;36(10):1053–1055.
  3. Aldinger KA, Lehmann OJ, Hudgins L, et al. FOXC1 is required for normal cerebellar development and is a major contributor to chromosome 6p25.3 Dandy-Walker malformation. Nat Genet. 2009;41(9):1037–1042.
  4. Blake JA, et al. Multiple developmental programs are altered by loss of Zic1 and Zic4 to cause Dandy-Walker malformation cerebellar pathogenesis. Dis Model Mech. 2011.
  5. Dandy-Walker Malformation. StatPearls, NCBI Bookshelf, 2026.
  6. Dandy-Walker syndrome: an updated literature review. 2025.
  7. Unraveling Dandy-Walker Malformation: A Comprehensive Literature Review and Case Insight. Clin Case Rep. 2025;13(4):e70356.
  8. Bortoletto R, Candolo A, Nicotra A, et al. Tic-Related Obsessive-Compulsive and Eating Disorders in Dandy-Walker Variant: A Case Report and Systematic Reappraisal of Psychiatric Profiles. Brain Sci. 2024;14(4):362.
  9. Regional brain development in fetuses with Dandy-Walker malformation: A volumetric fetal brain magnetic resonance imaging study. 2024.
  10. Utility of Biometric Measurements from Fetal Magnetic Resonance Imaging for Improved Antenatal Diagnosis of Dandy-Walker Spectrum Posterior Fossa Lesions. 2025.
  11. Neurobehavioral assessment of a syndromic Dandy-Walker malformation using 4D ultrasound and KANET: a case report. J Clin Reprod Perinat Med. 2025.
  12. Ecker JL, Shipp TD, Bromley B, Benacerraf B. The sonographic diagnosis of Dandy-Walker and Dandy-Walker variant: associated findings and outcomes. Prenat Diagn.
  13. Harper T, Fordham LA, Wolfe HM. The fetal Dandy-Walker complex: associated anomalies, perinatal outcome and postnatal imaging. Fetal Diagn Ther. 2007;22(4):277–281.
  14. Diagnosis and Treatment of Dandy-Walker Syndrome With Two Types of Ventriculoperitoneal (VP) Shunts: A Case Report. Cureus. 2023;15(10):e46564.
  15. Hu CF, Fan HC, Chang CF, Wang CC, Chen SJ. Successful treatment of Dandy-Walker syndrome by endoscopic third ventriculostomy in a 6-month-old girl with progressive hydrocephalus. Pediatr Neonatol. 2011;52(1):42–45.
  16. Haldipur P, Dang D, Millen KJ. Embryology of the cerebellum. Handb Clin Neurol. 2021.